GAMP 5 et automation pharma : quoi documenter et tester
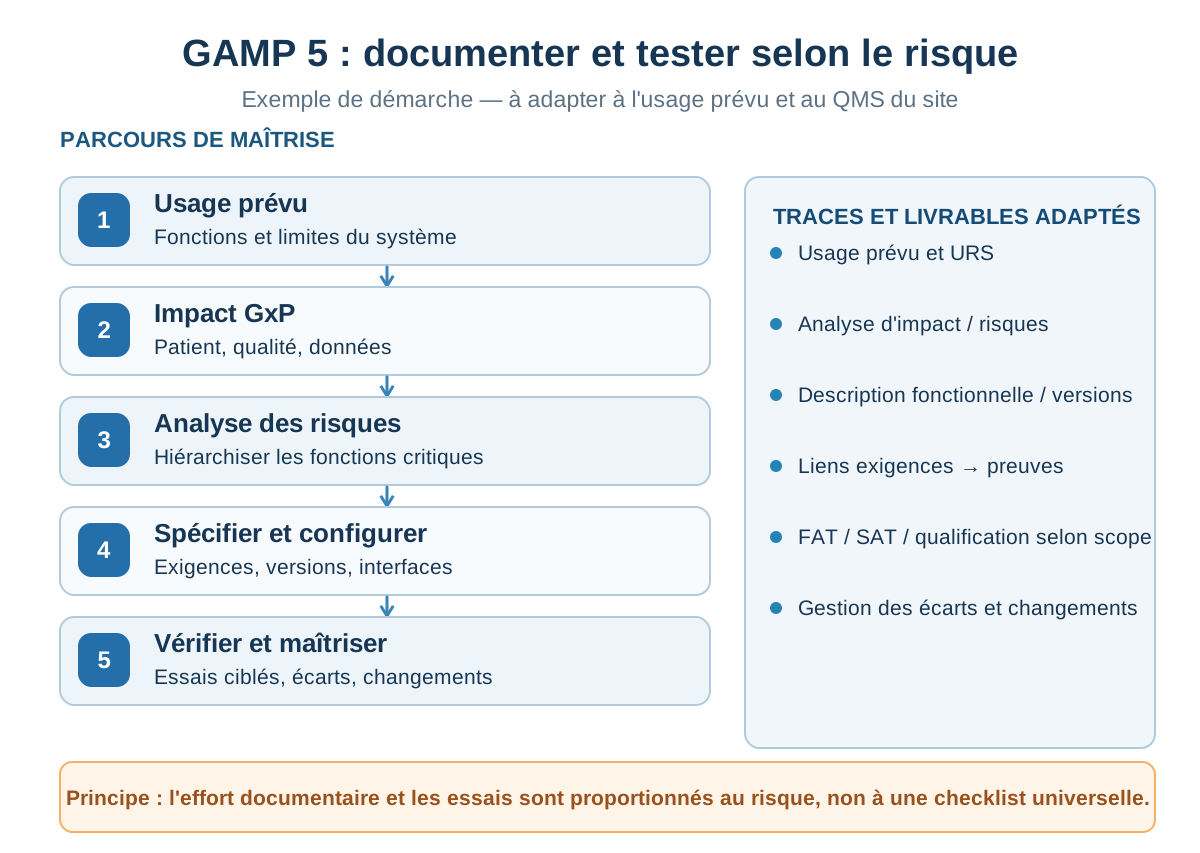
GAMP 5 est un guide de bonnes pratiques pour les systèmes informatisés utilisés dans un contexte GxP. Ce n’est ni une certification de logiciel ni une liste universelle de documents à produire. Le périmètre dépend de l’usage prévu, des risques pour le patient, de la qualité du produit, de l’intégrité des données et du système qualité du site.
L’ISPE présente GAMP 5, deuxième édition, publiée en juillet 2022, comme une approche fondée sur le risque pour obtenir des systèmes adaptés à leur usage prévu et conformes aux exigences applicables. Cette édition traite aussi des méthodes itératives, des fournisseurs de services, du cloud, des outils logiciels et de l’automatisation des tests.
Où GAMP 5 intervient dans un projet d’automation
Un automate, un SCADA, un système batch ou une interface MES peut exécuter ou enregistrer des fonctions qui influencent le procédé, la qualité ou les données GxP. La première étape consiste à décrire l’usage prévu et à identifier les fonctions qui ont un effet réel sur ces éléments.
Le classement ne se résume pas au nom du produit. Deux installations équipées du même PLC peuvent demander des efforts de vérification différents si l’une commande un procédé critique et l’autre une utilité sans impact direct sur la qualité. L’analyse doit porter sur la fonction, la configuration, les interfaces et les données utilisées pour décider ou libérer un lot.
Les éléments à cadrer avant les tests
Un projet exploitable réunit au minimum :
- les exigences utilisateur et les critères d’acceptation ;
- la description fonctionnelle des séquences, alarmes, recettes et interfaces ;
- l’architecture matérielle et logicielle, avec les versions concernées ;
- l’évaluation des risques liés aux fonctions et aux données ;
- les responsabilités du client, de l’OEM, de l’intégrateur et de la qualité ;
- la stratégie de test et la gestion des écarts ;
- les règles de gestion de configuration, de sauvegarde et de changement.
La forme de ces éléments peut varier selon le QMS. GAMP 5 ne demande pas de produire des documents en double lorsque des enregistrements existants couvrent correctement le besoin. Le guide insiste sur la réflexion critique et sur une vérification proportionnée au risque.
Relier spécifications et preuves
Chaque exigence critique doit avoir un moyen de vérification identifiable. Sur un système batch, cela peut concerner une transition de phase, une plage de paramètre, un interverrouillage, une alarme, la gestion d’une recette, un audit trail ou l’échange d’un statut avec le MES.
Les essais doivent conserver les conditions d’exécution, le résultat attendu, le résultat observé et la décision prise en cas d’écart. Une capture d’écran isolée ne prouve pas toujours la séquence complète. À l’inverse, rejouer sans justification tous les tests du fournisseur peut ajouter du volume sans mieux couvrir les fonctions critiques.
GAMP 5, CQV et ISA-88 ne couvrent pas la même chose
GAMP 5 guide le cycle de vie des systèmes informatisés GxP. La CQV pharma organise la mise en service, la qualification et les preuves que les installations et systèmes sont adaptés à l’usage prévu. ISA-88 et IEC 61512 structurent les modèles et le vocabulaire du contrôle batch.
Ces référentiels peuvent se compléter. Une architecture ISA-88 rend les unités, phases et recettes plus explicites. La stratégie GAMP 5 détermine ensuite comment spécifier, vérifier et maintenir les fonctions informatisées selon leur risque. Aucun des deux ne remplace l’approbation qualité ni les procédures du site.
Préparer une modification PLC ou SCADA
Avant de modifier un système en production, il faut identifier la version de référence, les fonctions touchées, les interfaces dépendantes et les preuves nécessaires pour autoriser la remise en service. Le plan de retour arrière, les sauvegardes et les droits d’accès font partie du changement.
Un changement limité peut justifier des tests ciblés s’il existe une analyse d’impact défendable. Une migration ou une refonte de séquences demande généralement une couverture plus large. Le périmètre final appartient au système qualité du site et aux personnes autorisées à l’approuver.
Exemple pratique : modification d’une alarme PLC en environnement GMP
Prenons un cas illustratif, non tiré d’une mission client : le seuil d’alarme d’une température surveillée dans une utilité pharmaceutique doit être modifié. L’analyse commence par l’usage prévu de la mesure : l’alarme informe-t-elle simplement la maintenance ou intervient-elle dans une décision susceptible d’affecter la qualité du produit ou l’intégrité des données ? Cette distinction conditionne l’analyse d’impact et l’étendue des essais.
| Point de contrôle | Preuve à préparer selon l’impact |
|---|---|
| Version de référence | Programme, configuration HMI/SCADA, paramètres et sauvegarde datés |
| Exigence modifiée | Ancien et nouveau seuil, justification, unité, tolérance et destinataires de l’alarme |
| Analyse des risques | Conséquences d’un seuil incorrect, perte de mesure, défaut de communication ou acquittement inapproprié |
| Interfaces dépendantes | Affichage opérateur, historisation, audit trail, transmission MES si concernée |
| Vérification ciblée | Essais en dessous, au voisinage et au-dessus du seuil, avec horodatage et résultat attendu/observé |
| Remise en service | Traitement des écarts, approbation qualité si requise, sauvegarde et stratégie de retour arrière |
La liste illustre la démarche, pas un modèle de qualification obligatoire. Une fonction non critique peut demander moins de preuves ; un paramètre qui intervient dans la libération de lot peut nécessiter une couverture beaucoup plus large et des décisions formelles du QMS. Un essai FAT ou SAT ne vaut pas automatiquement IQ/OQ : la réutilisation de preuves dépend de leur pertinence, de leur traçabilité et de leur acceptation par le site.
Le même raisonnement vaut pour le remplacement d’une CPU obsolète. Même si la logique métier ne change pas, la migration peut modifier les temps de cycle, les communications, les diagnostics, le traitement des défauts et les interfaces. Voir la méthode de retrofit d’automate et remise en production.
Vanguard Systems intervient sur les études, le développement, la mise en service et la documentation d’automation en environnement GMP. Le service de qualification et validation couvre FAT, SAT, IQ et OQ. Le bureau d’ingénieurs automation prend en charge les modifications PLC/SCADA et leur préparation technique.
Questions fréquentes
GAMP 5 est-il une norme obligatoire ?
GAMP 5 est un guide de bonnes pratiques de l’ISPE, pas une réglementation ni une certification. Son application doit être définie avec les exigences réglementaires, le QMS et l’usage prévu du système.
GAMP 5 impose-t-il un cycle en V ?
Non. La deuxième édition précise que l’approche de spécification et de vérification n’est pas intrinsèquement linéaire et peut prendre en charge des méthodes itératives ou incrémentales.
Comment appliquer GAMP 5 à un PLC ou un SCADA ?
Il faut partir de l’usage prévu, identifier les fonctions et données GxP, évaluer leurs risques, relier les exigences aux essais, puis gérer les versions, écarts et changements dans le cadre du QMS du site.